Cystisk fibrose (CF) – årsag, symptomer, behandling og prognose
De fleste har hørt om cystisk fibrose, men færre ved, at sygdommen rammer langt mere end lungerne. Skylden er en arvelig mutation i CFTR-genet, som giver unormalt sejt slim i luftveje, bugspytkirtel og tarmkanal – en medfødt mekanisme, som Helsenorge (Norges offentlige sundhedsportal) beskriver i sin patientinformation. Her er det vigtigste at vide om symptomer, behandling og udsigter – og hvorfor CF ikke skal forveksles med lungefibrose.
Årsag: Mutationer i CFTR-genet · Nedarvning: Autosomal recessiv · Primære organer: Lunger, bugspytkirtel, tarmkanal · Diagnose: Ofte i barnealderen, men kan opdages hos voksne · Behandling: CFTR-modulatorer, antibiotika, enzymer, fysioterapi · Prognose: Markant bedre de seneste årtier
Hurtigt overblik
- CF skyldes arvelige mutationer i CFTR-genet (Helsenorge)
- Sygdommen giver sejt slim i lunger og fordøjelsessystem (Cystisk Fibrose Foreningen (dansk patientforening))
- Hvorfor forløbet varierer så meget fra person til person (1177 Vårdguiden (svensk sundhedsportal))
- Hvor mange voksne, der går med udiagnosticeret CF – patientforeningen peger på, at det kan vare årevis (Cystisk Fibrose Foreningen)
- 1989: CFTR-genet identificeres – grundlaget for senere målrettet behandling (Cystisk Fibrose Foreningen)
- 2012: første CFTR-modulator godkendes – flere følger i 2020’erne (Cystisk Fibrose Foreningen)
- Specialiserede CF-centre fortsætter med at forbedre prognosen (sundhed.dk Patienthåndbogen (dansk borgerportal))
- Løbende forskning i nye kombinationsbehandlinger og bedre livskvalitet (sundhed.dk Patienthåndbogen (dansk borgerportal))
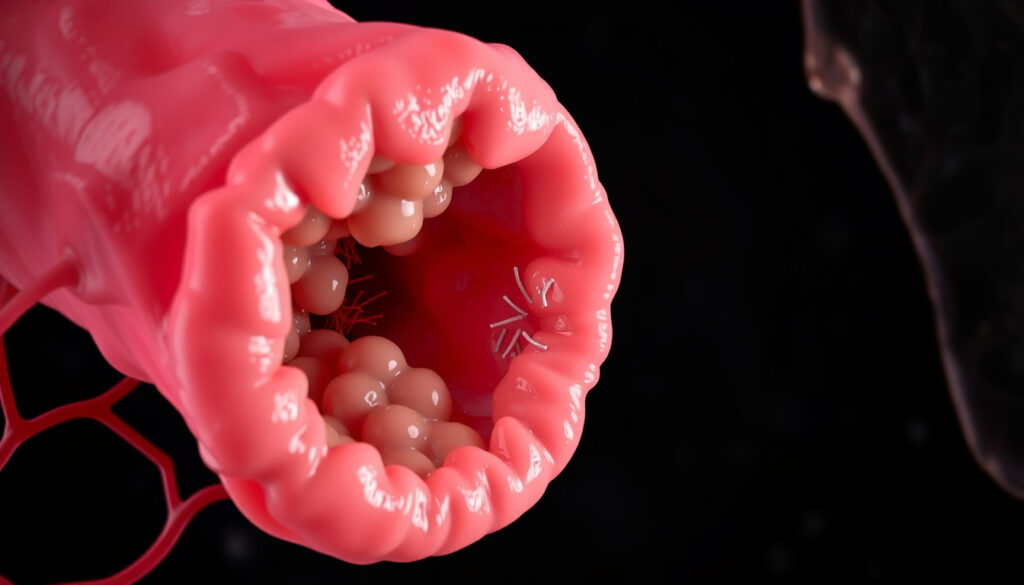
Syv nøglefakta, ét billede: CF starter i generne, men mærkes i hele kroppen – fra lungerne over bugspytkirtlen til tarmkanalen.
| Område | Fakta |
|---|---|
| Årsag | Arvelige mutationer i CFTR-genet (Helsenorge) |
| Nedarvning | Autosomal recessiv – begge forældre er raske bærere |
| Kendetegn | Fortykket slim, især i lunger og bugspytkirtel (Cystisk Fibrose Foreningen) |
| Luftvejssymptomer | Kronisk hoste, sejt slim, tilbagevendende lungebetændelser (Helsenorge) |
| Mave-tarm-symptomer | Fordøjelsesbesvær, forstoppelse, løs afføring, ufrivilligt vægttab (Helsenorge) |
| Andre organer | Tætte bihuler, næsepolypper, galdeveje og lever kan påvirkes (sundhed.dk Patienthåndbogen, 1177 Vårdguiden) |
| Behandling | CFTR-modulatorer, antibiotika, enzymer, inhalation og fysioterapi (Cystisk Fibrose Foreningen) |
| Prognose | Livslang sygdom med markant bedre udsigter de seneste årtier (1177 Vårdguiden) |
Hvad er årsagen til cystisk fibrose?
Bag betegnelsen cystisk fibrose gemmer sig en forklaring, der begynder længe før fødslen. Sygdommen opstår, når et bestemt gen – CFTR-genet – indeholder en arvelig mutation, og konsekvensen mærkes i celler over hele kroppen.
Hvad er cystisk fibrose?
- Cystisk fibrose er en medfødt, arvelig sygdom, der skyldes mutationer i CFTR-genet (Helsenorge)
- Mutationen får slimhinderne til at danne sejt, tykt slim i lunger og fordøjelsessystem (Cystisk Fibrose Foreningen)
- Symptomerne stammer især fra luftvejene og mavetarmkanalen (sundhed.dk Patienthåndbogen)
Det seje slim er ikke i sig selv farligt – problemet er, hvad det gør i kroppen. I luftvejene bliver bakterier og sekret fanget i slimet, hvilket giver grobund for gentagne infektioner. I bugspytkirtlen blokerer slimet for de enzymer, der skal nedbryde fedt og vitaminer fra maden, og derfor følger fordøjelsesgener ofte med.
Er cystisk fibrose arveligt?
- CF nedarves autosomalt recessivt: Barnet skal arve en muteret CFTR-variant fra begge forældre
- Forældrene er oftest selv raske bærere uden symptomer
- Har begge forældre en mutation, kan barnet arve sygdommen – også selv om der ikke er andre i familien med CF
Det er også forklaringen på, at CF kan dukke op i familier uden kendt sygdomshistorie: Mutationen kan have ligget latent i generationer, uden at nogen har haft symptomer. Kernen er: CF er ikke noget, man ‘får’ – det er noget, man er født med, og netop den genetiske årsag adskiller sygdommen fra lungefibrose.
Er lungefibrose og cystisk fibrose det samme?
Kort sagt: nej. Forvekslingen opstår, fordi begge sygdomme rammer lungerne og kan give hoste og åndenød – men årsag, arvegang og behandling er vidt forskellige.
Hvad er lungefibrose?
- Lungefibrose er en ardannelse i lungevævet – ikke en arvelig stofskiftesygdom
- Arvævet gør lungevævet stift og giver tiltagende åndenød og tør hoste
- Sygdommen har andre udløsende faktorer og et andet behandlingsforløb end CF
Mens cystisk fibrose er en medfødt genfejl, opstår lungefibrose typisk senere i livet og skyldes en skade eller betændelse, der fører til ardannelse. Derfor er de to sygdomme også placeret i hver sin ende af behandlingsspektret.
Hvordan adskiller sygdommene sig?
- CF rammer flere organsystemer samtidig – lungefibrose rammer først og fremmest selve lungevævet
- CF er til stede fra fødslen – lungefibrose udvikler sig ofte i voksenalderen
- CF-behandling målretter genfejlen – lungefibrose-behandling dæmper ardannelse og symptomer
Fem forskelle, ét mønster: CF starter i generne, lungefibrose starter i lungevævet – og derfor følger de to diagnoser hver sin logik.
| Sammenligning | Cystisk fibrose | Lungefibrose |
|---|---|---|
| Årsag | Arvelige mutationer i CFTR-genet (Helsenorge) | Ardannelse i lungevævet |
| Arvegang | Autosomal recessiv (Helsenorge) | Ikke arvelig i samme forstand |
| Typisk debut | Oftest i barnealderen, men kan opdages hos voksne (Cystisk Fibrose Foreningen) | Hyppigst i voksenalderen |
| Kendetegn | Sejt slim, gentagne lungeinfektioner, fordøjelsesgener (sundhed.dk Patienthåndbogen) | Tør hoste, tiltagende åndenød, nedsat iltoptagelse |
| Behandling | CFTR-modulatorer, enzymer, antibiotika, fysioterapi (Cystisk Fibrose Foreningen) | Medicin mod ardannelse, iltbehandling, evt. lungetransplantation |
Forveksles lungefibrose og cystisk fibrose, risikerer patienten forkert behandling og forkert forventning til forløbet. CF kræver specialiseret indsats på et CF-center, mens lungefibrose følges af lungemedicinske specialister – forskellen er ikke kun akademisk.
Mønsteret er klart: Selv om begge sygdomme rammer åndedrættet, er CF en multiorgansygdom med genetisk årsag, mens lungefibrose er en lokal lungetilstand. Derfor kræver de to diagnoser hver sin faglige tilgang – og en præcis diagnose er første skridt mod den rigtige behandling.
Er cystisk fibrose farligt?
Cystisk fibrose er en alvorlig, kronisk sygdom – men ordet ‘farligt’ dækker ikke hele billedet. Forløbet varierer fra milde symptomer til svære komplikationer, og behandlingen har i dag markant bedre resultater end tidligere.
Hvilke alvorlige komplikationer kan opstå?
- Gentagne lungeinfektioner og gradvist nedsat lungefunktion (Helsenorge)
- Fordøjelsesbesvær, ufrivilligt vægttab og manglende optag af næringsstoffer (Helsenorge)
- Påvirkning af galdeveje og lever – i nogle tilfælde gallesten eller levercirrose (1177 Vårdguiden)
Komplikationerne opstår, fordi det seje slim blokerer kanaler og luftveje over tid. Jo tidligere sygdommen opdages, desto bedre mulighed for at forebygge skaderne – derfor har tæt kontrol på specialiserede CF-centre stor betydning (sundhed.dk Patienthåndbogen).
Voksne, der har haft kronisk hoste og fordøjelsesgener i årevis, bør tage det alvorligt. En sen diagnose er ikke et tegn på et mildt forløb – den er en anledning til at få lavet en grundig udredning på et CF-center.
Kan man have et mildt forløb?
- Forløbet varierer fra person til person – nogle har milde symptomer i årevis
- Milde varianter kan først blive opdaget i voksenalderen (Cystisk Fibrose Foreningen)
- Tidlig og specialiseret behandling kan forebygge alvorlige komplikationer
Et mildt forløb betyder dog ikke, at sygdommen er ufarlig. Også voksne med milde symptomer har brug for regelmæssig kontrol, fordi lungefunktionen kan forringes stille og roligt uden tydelige advarsler. Paradokset er, at CF kan være både alvorlig og overset på samme tid: alvorlig, fordi komplikationerne kan ramme flere organer – og overset, fordi nogle lever med symptomer i årtier uden at vide, hvad de skyldes.
Hvad er symptomerne på cystisk fibrose?
Symptomerne på CF kan minde om helt almindelige børnesygdomme – med én afgørende forskel: De bliver ved med at vende tilbage.
Hvilke symptomer ses hos voksne?
- Kronisk hoste med sejt slim og tilbagevendende lungebetændelser (Helsenorge)
- Tætte bihuler og næsepolypper (sundhed.dk Patienthåndbogen)
- Fordøjelsesbesvær, forstoppelse, løs afføring og ufrivilligt vægttab (Helsenorge)
- Hos nogle også salt tab og nedsat fertilitet (Cystisk Fibrose Foreningen)
Hos voksne er billedet ofte det samme som hos børn, bare uden at nogen har kaldt det CF. Symptomerne kan have stået på i årevis og er måske blevet tolket som astma, bronkitis eller ‘dårligt immunforsvar’.
Kan man få cystisk fibrose som voksen?
- Mange voksne har haft symptomer hele livet, før diagnosen stilles (Cystisk Fibrose Foreningen)
- Diagnosen kan stilles i alle aldre – også hos ældre
- Milde genvarianter giver ofte senere debut og mindre typiske symptomer
Man ‘får’ ikke cystisk fibrose som voksen – man opdager, at man har haft den hele tiden. Det sker typisk, når en læge lægger symptomer, hyppige infektioner og måske en familiehistorie sammen. For den enkelte kan en sen diagnose både være en lettelse og en omvæltning: Endelig er der et navn på det, men der er også brug for livslang opfølgning.
Hvilken medicin bruges til behandling af cystisk fibrose?
Behandlingen af CF er todelt: Den ene del retter sig mod selve genfejlen, den anden del mod symptomerne. Begge har flyttet prognosen markant de seneste årtier.
Hvad er CFTR-modulatorer?
- CFTR-modulatorbehandling retter op på den underliggende defekt i genet, der forårsager CF (Cystisk Fibrose Foreningen)
- Behandlingen er målrettet og virker kun for patienter med bestemte genvarianter
- Den første CFTR-modulator blev godkendt i 2012; flere kombinationsbehandlinger er fulgt i 2020’erne
Modulatorerne kan ikke helbrede CF, men de kan gøre slimhindens funktion mere normal, så slimet bliver mindre sejt. Effekten mærkes i hele kroppen – ikke kun i lungerne – og det er en af grundene til, at behandlingen har ændret hverdagen for mange med CF.
Hvilken anden medicin anvendes?
- Slimløsende inhalationer og lungefysioterapi løsner sejt slim (Cystisk Fibrose Foreningen)
- Enzymtilskud til måltider hjælper fordøjelsen af fedt og vitaminer (Cystisk Fibrose Foreningen)
- Antibiotika bruges mod bakterier i lungerne (Cystisk Fibrose Foreningen)
- PEP-maske, antiastmatisk behandling og dornase alfa indgår i behandlingstilbuddene (sundhed.dk Patienthåndbogen)
I Danmark foregår behandlingen på specialiserede CF-centre, hvor medicin, fysioterapi og kontrol tilpasses den enkeltes genotype, alder og sygdomsgrad. To patienter med samme diagnose kan få vidt forskellige behandlingsplaner, fordi deres genetik og symptomer er forskellige – og derfor er specialiseret viden afgørende.
CFTR-modulatorer virker ikke for alle. Behandlingen kræver, at patientens genotype matcher det enkelte lægemiddel – og derfor er udredning og behandling på specialiserede CF-centre en forudsætning for at få glæde af de nye muligheder.
Det betyder i praksis, at god CF-behandling aldrig bør standardiseres uden om et CF-miljø. Den enkeltes genetik afgør, hvilke lægemidler der giver mening – og den viden findes først og fremmest hos specialisterne.
Behandlingen udvikler sig løbende, og specialisterne på CF-centrene tilpasser planen efter den enkeltes respons.
Hvor længe kan man leve med cystisk fibrose?
Spørgsmålet om levetid er det, de fleste søger svar på – og svaret har ændret sig markant gennem de seneste årtier.
Hvad er den gennemsnitlige levealder?
- Børn født med CF i dag har markant højere forventet levetid end tidligere generationer
- Levetiden varierer med genotype, behandlingsindsats og komplikationer
- I en dansk case fik en kvinde stillet diagnosen som 70-årig – et tydeligt eksempel på, at CF også findes hos ældre (Cystisk Fibrose Foreningen)
Der findes altså ikke ét tal for levetid ved CF. 1177 Vårdguiden beskriver sygdommen som livslang, men understreger, at behandling kan mindske mange af symptomerne – og det er netop behandlingen, der har rykket prognosen.
Hvordan har prognosen ændret sig?
- CF er gået fra at være en børnesygdom til en tilstand, de fleste lever med som voksne
- Moderne behandling omfatter medicin, fysioterapi og tæt kontrol (Cystisk Fibrose Foreningen)
- Tidlig og specialiseret behandling forebygger komplikationer (sundhed.dk Patienthåndbogen)
Det skift afspejler, hvor meget behandlingen har rykket sig – men også at sygdommen fortsat kræver livslang opmærksomhed. For børn født i dag er udsigterne de bedste nogensinde, og for voksne med en sen diagnose gælder det samme: Jo tidligere man kommer i specialiseret behandling, desto bedre er muligheden for at bevare lungefunktion og livskvalitet.
Tidslinje: Fra første beskrivelse til målrettet behandling
Udviklingen fra første beskrivelse til moderne genbehandling kan føres tilbage til nogle få milepæle:
- 1938: Cystisk fibrose beskrives som en selvstændig diagnose (Cystisk Fibrose Foreningen).
- 1989: CFTR-genet identificeres – grundlaget for senere målrettet behandling (Cystisk Fibrose Foreningen).
- 2012: Første CFTR-modulator godkendes (Cystisk Fibrose Foreningen).
- 2020’erne: Flere kombinationsbehandlinger bliver tilgængelige (Cystisk Fibrose Foreningen).
Mønsteret i tidslinjen er tydeligt: Hvert spring i behandlingen følger en forskningsmæssig milepæl. Og når næste skridt i genforskningen kommer, kan det igen ændre billedet for, hvad det vil sige at leve med CF.
Det står fast – og det, vi stadig er usikre på
Det står fast
- CF skyldes arvelige mutationer i CFTR-genet (Helsenorge)
- CF er livslang, men behandling kan mindske symptomerne (1177 Vårdguiden)
- CFTR-modulatorer målretter den underliggende genfejl (Cystisk Fibrose Foreningen)
- Sejt slim i lunger og mave-tarm-kanal er kernen i sygdommen (sundhed.dk Patienthåndbogen)
Det er vi mindre sikre på
- Hvorfor sygdomsforløbet varierer så meget fra person til person (1177 Vårdguiden)
- Hvor mange voksne, der går rundt med udiagnosticeret CF (Cystisk Fibrose Foreningen)
- Hvordan galdeveje og lever påvirkes over tid (1177 Vårdguiden)
- Om nye kombinationsbehandlinger rykker ved levetiden på lang sigt
Forskellen på de to lister er afgørende: Det står fast, at CF er en alvorlig, arvelig sygdom – men der er også meget, vi endnu ikke ved om, hvorfor forløbene varierer så meget. Den viden vokser løbende, i takt med at flere patienter følges tæt over mange år.
Kilderne om cystisk fibrose
CFTR-modulatorbehandling retter op på den underliggende defekt i genet, der forårsager cystisk fibrose.
Cystisk Fibrose Foreningen
Cystisk fibrose er en livslang sygdom, men behandling kan mindske mange af symptomerne.
Dornase alfa anvendes til at mobilisere sejt sekret hos patienter med cystisk fibrose.
Mange voksne kan have levet i årevis uden at opdage eller få stillet diagnosen cystisk fibrose.
Cystisk Fibrose Foreningen
Kilderne spænder fra offentlige sundhedsportaler til patientforeningen og dækker dermed både faglige og patientnære perspektiver.
Fremtiden for cystisk fibrose
Cystisk fibrose har skiftet karakter fra at være en sygdom, man døde af som barn, til en kronisk tilstand, man lever med som voksen. Den udvikling skyldes bedre diagnostik, målrettet medicin og specialiserede behandlingstilbud – men den kræver også, at både patienter og pårørende forstår, at CF handler om mere end lungerne. For forældre, hvis barn netop har fået diagnosen, er konsekvensen klar: kom tidligt i kontakt med et specialiseret CF-center, og lad behandlingen forme sig omkring barnets og familiens behov. Det valg kan betyde forskellen på et liv med gentagne alvorlige infektioner og et liv, hvor sygdommen holdes i skak.
my.clevelandclinic.org, medlineplus.gov, amboss.com, cff.org, cysticfibrosis.org.uk, cff.org
Ofte stillede spørgsmål
Hvordan stilles diagnosen cystisk fibrose?
Diagnosen stilles oftest i barnealderen på baggrund af symptomer og påvisning af arvelige CFTR-mutationer. Hos voksne kan milde varianter først blive opdaget sent, ofte efter årtiers gener (Cystisk Fibrose Foreningen).
Hvilke organer påvirkes ved cystisk fibrose?
CF påvirker især lunger, bugspytkirtel og tarmkanal, men også bihuler, næsepolypper, galdeveje og lever kan være involveret (sundhed.dk Patienthåndbogen, 1177 Vårdguiden).
Kan man få børn, når man har cystisk fibrose?
Nogle patienter med CF har nedsat fertilitet, men mange bliver forældre. Spørgsmål om børn bør altid drøftes med det specialiserede CF-center, hvor der er erfaring med rådgivning og fertilitetsbehandling.
Hvordan påvirker cystisk fibrose hverdagen?
CF kræver daglig behandling med inhalation, fysioterapi, enzymtilskud og ofte antibiotika. Behandlingen er livslang, men moderne medicin har gjort hverdagen lettere for mange (Cystisk Fibrose Foreningen, 1177 Vårdguiden).
Kan motion og fysioterapi hjælpe ved cystisk fibrose?
Ja. Lungefysioterapi og motion hjælper med at løsne sejt slim og vedligeholde lungefunktionen og indgår som en fast del af behandlingen (Cystisk Fibrose Foreningen).
Hvorfor opdages cystisk fibrose oftest i barnealderen?
De typiske symptomer – kronisk hoste, gentagne lungeinfektioner og fordøjelsesbesvær – viser sig ofte tidligt i livet. Hos voksne kan sygdommen have givet gener i årevis, før den opdages (Helsenorge, Cystisk Fibrose Foreningen).
Spørgsmålene afspejler de hyppigste bekymringer og giver et hurtigt overblik over centrale aspekter ved CF.
Relateret læsning
- Hånd-Fod-Mund Syge Voksne – Symptomer, Smitte og Behandling
- Perioral dermatitis: årsager og behandling
Læseren får her yderligere perspektiver på helbredsrelaterede emner, der kan være relevante i en sundhedssammenhæng.
Flere relaterede indlaeg
 Lillian Gjerulf Kretz: Biografi, børn og karriere
 Trine Maria Ilsøe – Mand, børn, uddannelse og karriere som USA-korrespondent
 Cecilie Thorsmark: CEO for Copenhagen Fashion Week
 Armie Hammer i 2026: Skandalen, karrieren og fremtiden
 Rufus Sewell: Sandheden om øjnene, etniciteten og rygterne
 Ferie i Danmark med børn: De bedste steder og tips
 Emil Rothstein-Christensen: Vært for Tyran og De Lovløse
 Natalia Grace – Fakta, tidslinje og livet nu